质量管理体系框架下的医疗器械生产基础
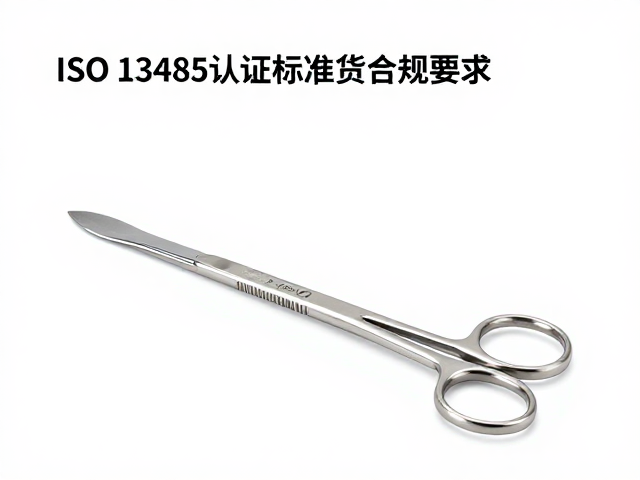
ISO 13485标准确立了医疗器械行业质量管理体系的核心规范,其核心逻辑在于通过过程方法识别、管理并优化从设计开发至最终交付的全生命周期。对于手术刀与牵开显露器械这类直接接触患者组织的侵入性医疗器械,合规性的基石建立在严密的风险管理体系之上。依据ISO 14971标准,企业在生产过程中必须持续评估潜在危害,包括生物相容性、机械强度失效以及灭菌残留等风险,并将控制措施融入设计输入与工艺验证中。
手术刀与牵开显露器械的生产环境需严格遵循洁净室控制要求,空气洁净度等级通常需达到ISO Class 7或更高标准,以降低微粒与微生物污染风险。原材料采购环节需实施严密的供应商评价程序,确保不锈钢或钛合金等基材的化学成分、力学性能符合既定规格。每批次原材料均需附带可追溯的质量证明文件,并在入库前完成必要的检验与标识隔离,防止不合格品流入生产线,从而保障最终产品的物理性能与化学稳定性满足临床使用需求。
设计开发阶段的关键控制与验证
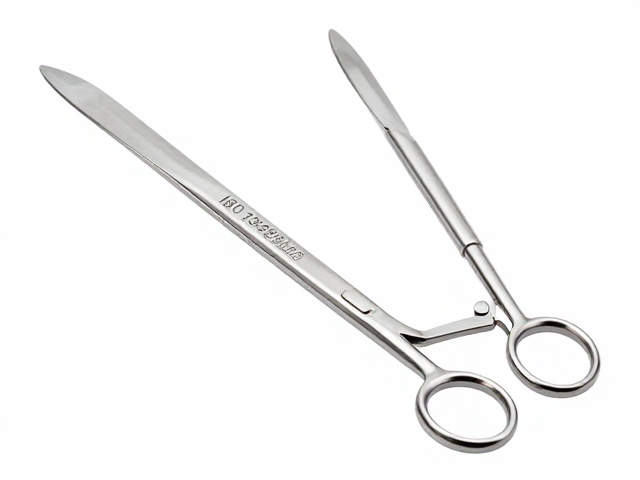
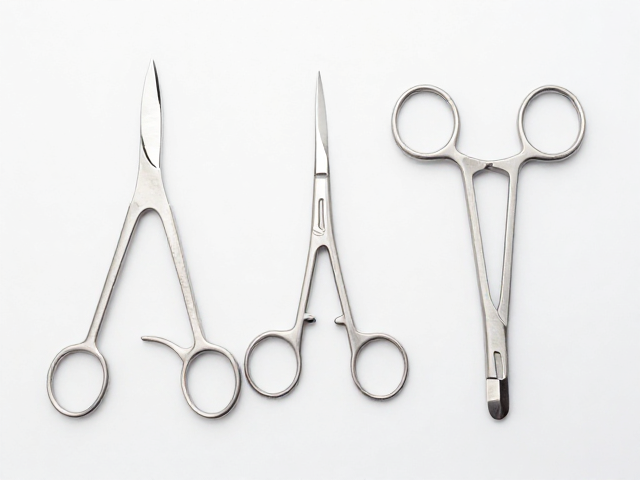
设计开发阶段的合规重点在于将临床需求转化为可验证的技术规格,并确保持续的控制能力。手术刀的设计需明确刃口几何形状、硬度分布及手柄握持的人机工程学特征,而牵开显露器械则需关注叶片厚度、弯曲角度及关节活动的灵活性。所有设计输出必须经过严密的验证过程,通过实验室测试确认产品性能符合设计输入要求。例如,手术刀刃口的锋利度测试需依据预定标准进行切割性能评估,确保其在预期使用中能提供清晰的切割效果且不易崩刃。
验证活动还需涵盖灭菌兼容性测试,因为手术刀与牵开器械通常采用环氧乙烷灭菌或辐照灭菌。企业需证明所选包装材料在灭菌过程中能保持完整性,且在灭菌后能维持产品的无菌状态。此外,设计转移过程中的工艺验证至关重要,包括注塑成型、激光焊接或精密打磨等关键工序的参数锁定。通过安装确认、运行确认及性能确认,确保生产设备在正常操作范围内能稳定产出符合规格的产品,任何偏离验证范围的操作均需经过变更控制程序评估。
生产过程控制与洁净环境管理
生产过程中的环境控制是防止污染与交叉污染的关键环节,尤其是对于无包装或简易包装的器械部件。洁净室内的压差、温湿度及换气次数需实时监控并记录,确保环境参数始终处于受控状态。操作人员需经过严格的无菌操作培训,穿着符合要求的洁净服,并定期监测人员行为对洁净环境的影响。生产区域的布局应遵循单向流原则,人流与物流分开,避免洁净区与非洁净区之间的交叉污染。
关键工序如刃口研磨、表面抛光及组装需设置关键质量控制点。手术刀的刃口处理需消除微裂纹与毛刺,防止其在手术中引发组织撕裂。牵开器械的关节部位需进行润滑处理或使用自润滑材料,确保其在体内操作时的顺畅度。每道工序完成后需进行首件检验与巡检,记录关键参数如尺寸公差、表面粗糙度及外观缺陷。不合格品需立即隔离并标识,按照偏差处理程序进行评审,防止其混入合格品流通过程中。
灭菌、包装与标识的可追溯性
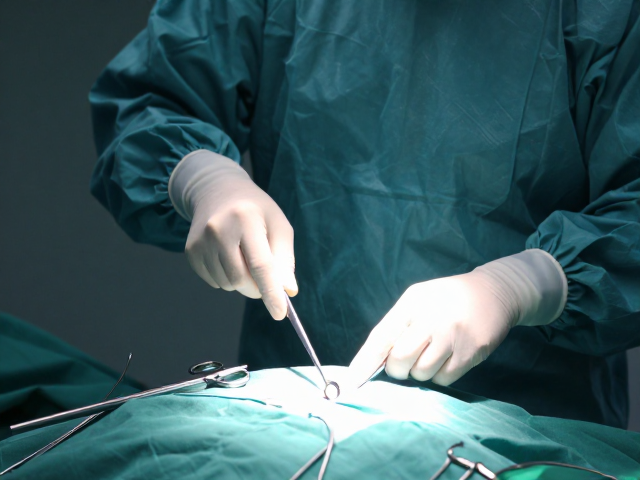
灭菌过程是决定手术刀与牵开显露器械安全性的防线,需建立严密的灭菌确认与过程监控体系。灭菌批记录需详细记录每批产品的装载方式、灭菌参数(如温度、压力、时间)及生物指示剂检测结果。包装材料的选择需经过验证,确保其在灭菌过程中能承受规定的应力,并在货架期内保持无菌屏障的完整性。包装标签需清晰标注产品名称、规格型号、灭菌日期、失效日期、批号及唯一器械标识(UDI),以满足全球主要市场的追溯要求。
标识与标签的准确性直接影响临床使用的安全性,需建立严密的标签打印与贴标控制程序。手术刀与牵开器械的包装上需明确标注警示信息,如一次性使用、禁用辐射灭菌(如适用)及储存条件。UDI数据需准确上传至国家或地区指定的数据库,确保从生产到患者使用的全程可追溯。任何标签打印错误或包装破损均需作为偏差处理,并进行根本原因分析,防止类似错误再次发生。
上市后监督与不良事件反馈机制
上市后监督活动是ISO 13485标准中持续改进的重要组成部分,企业需建立严密的不良事件监测与反馈系统。通过收集临床使用中的投诉、退货数据及文献报道,分析产品在使用过程中出现的潜在问题。对于手术刀可能出现的刃口卷曲或牵开器械关节松动等情况,需及时启动调查程序,评估其对患者安全的影响。若确认存在设计缺陷或制造工艺问题,需立即采取纠正与预防措施,必要时启动产品召回程序。
定期进行的上市后监督评审需包括对投诉数据的统计分析、同类器械的文献回顾以及内部质量数据的趋势分析。这些数据应用于评估质量管理体系的有效性,并作为设计变更或工艺优化的输入。企业需保持与监管机构及临床专家的沟通,及时获取最新的安全警示与技术指南。通过持续的上市后监督,企业能够动态调整风险管理策略,确保持续符合法规要求,保障患者安全与产品质量。